Docking Molecular & Química Computacional
O que mudou de 2020 a 2026 e como você pode usar isso hoje, a partir de uma única molécula.
Prof. Dr. Rafael Vieira · Instituto Federal de Rondônia
Vitor Hugo Batista · Instituto Federal de Rondônia
Quanto custa descobrir um novo medicamento?
anos, em média, do laboratório até a farmácia
bilhões de dólares por fármaco aprovado, somando os fracassos
dos candidatos que entram em ensaios clínicos não chegam à aprovação
E se pudéssemos testar milhões de moléculas no computador antes de ir para a bancada?
Química computacional: o laboratório dentro do computador
Química quântica
DFT e métodos ab initio: elétrons, energias, espectros e mecanismos de reação.
Dinâmica molecular
Simula o movimento dos átomos no tempo: estabilidade de complexos, solvatação.
Docking molecular
Prevê como e quão forte uma molécula se encaixa em uma proteína-alvo.
Quimioinformática & IA
Aprendizado de máquina sobre milhares de moléculas: QSAR, classificação, triagem.
Hoje esses métodos não competem entre si: eles se combinam em um mesmo fluxo de trabalho.
A molécula é a chave. A proteína é a fechadura.
- O ligante (pequena molécula) procura um encaixe no sítio ativo da proteína.
- Hoje sabemos que a fechadura também se mexe: encaixe induzido (Koshland).
- O docking responde a duas perguntas: qual a pose? e qual a afinidade?
Todo docking tem duas engrenagens
1 · Algoritmo de busca
Explora posições, orientações e conformações do ligante dentro da caixa (grid box). No AutoDock Vina: busca estocástica + otimização local.
→ gera milhares de poses
2 · Função de pontuação
Estima a energia de ligação de cada pose: ligações de hidrogênio, contatos hidrofóbicos, repulsões, perda de torção.
→ ranqueia por score (kcal/mol)
Uma boa busca com uma pontuação ruim acha a resposta errada com muita confiança. As duas precisam funcionar.
O fluxo de um docking bem feito
Alvo
Estrutura do PDB ou prevista (AlphaFold)
Preparar proteína
Remover águas, adicionar H, cargas
Ligante
SMILES → 3D, protonação, minimização
Sítio
Definir a caixa sobre o sítio ativo
Docking
Vina, GNINA, Dynamic Dock…
Análise
Poses, interações, validação
💡 O Dynamic Dock, desenvolvido no IFRO, automatiza as etapas 02 a 05, incluindo a detecção do sítio ativo.
Como ler o resultado
- Score mais negativo = maior afinidade prevista.
- Valide o protocolo com redocking: a pose recriada deve ficar a RMSD ≤ 2 Å do ligante cristalográfico.
- Compare sempre com um controle (um fármaco ou ligante conhecido do mesmo alvo).
- Score não é atividade! É uma hipótese que precisa de confirmação experimental.
Referência aproximada (Vina, kcal/mol)
Os limites dependem do alvo e do tamanho da molécula. Moléculas grandes tendem a ganhar scores melhores só por terem mais contatos.
Quarenta anos de docking clássico
DOCK
Kuntz e colaboradores: o primeiro programa de docking, baseado em formas complementares.
AutoDock
Goodsell & Olson: grades de energia e busca automatizada.
AutoDock Vina
Trott & Olson: muito mais rápido e preciso. Vira padrão mundial.
Redes neurais
CNNs começam a pontuar poses (base do GNINA).
Docking ultragrande
Lyu et al. (Nature): 170 milhões de moléculas triadas contra um alvo.
Vina 1.2
Novos campos de força, múltiplos ligantes e interface em Python.
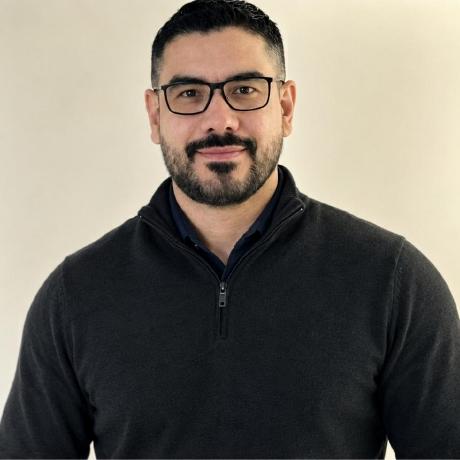
Onde entrei nessa história
Foi nesse período que comecei a minha pesquisa em química computacional, cursando Química Medicinal, Química Orgânica Medicinal e Quimioinformática na UNESP, UNICAMP e USP.
2020–2026: a revolução da inteligência artificial
AlphaFold 2
Vence o CASP14 e prevê estruturas de proteínas com precisão próxima da experimental.
AlphaFold DB & DiffDock
Mais de 200 milhões de estruturas abertas. O docking passa a usar modelos generativos (difusão).
AlphaFold 3 & RoseTTAFold AA
Co-folding: proteína e ligante previstos juntos.
PoseBusters
Teste de realidade: muitas poses de IA eram fisicamente impossíveis.
Nobel de Química
Baker (design de proteínas), Hassabis & Jumper (AlphaFold).
Modelos abertos
Chai-1, Boltz-1 e Boltz-2: co-folding aberto e previsão de afinidade.
Orientação, plataforma e registro
Em 2024 orientei o estudante Vitor Hugo Batista no projeto C2TROPICS — exploração racional de produtos naturais contra a dengue —, que virou capítulo de livro. Dali vieram publicações sobre docagem molecular, como o PREDACTORS, e o registro de software no INPI.
O que saiu das PESQUISAS DO IFRO?
Quatro resultados concretos de um projeto que começou com um estudante de graduação. Clique em cada um para abrir.
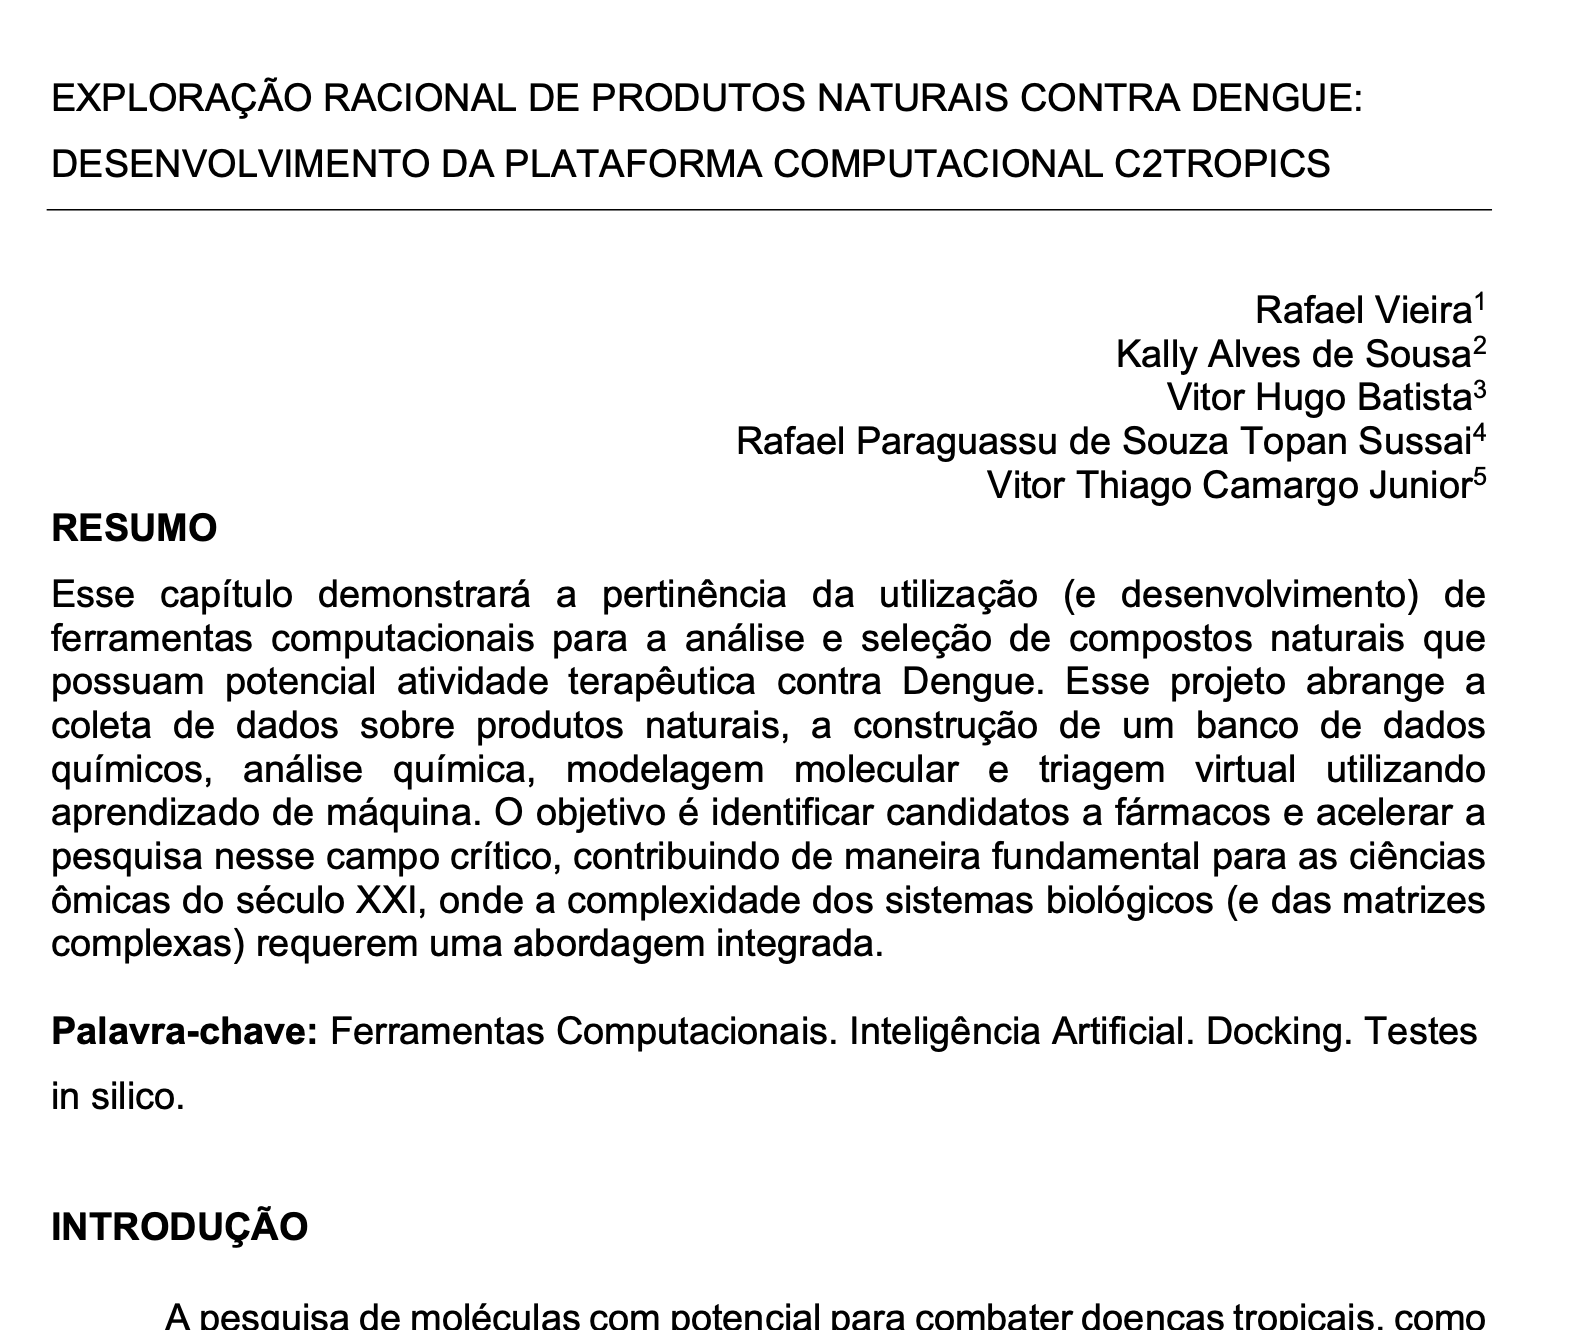
Exploração racional de produtos naturais contra dengue: a plataforma C2TROPICS
Vieira, Sousa, Batista, Sussai & Camargo Junior
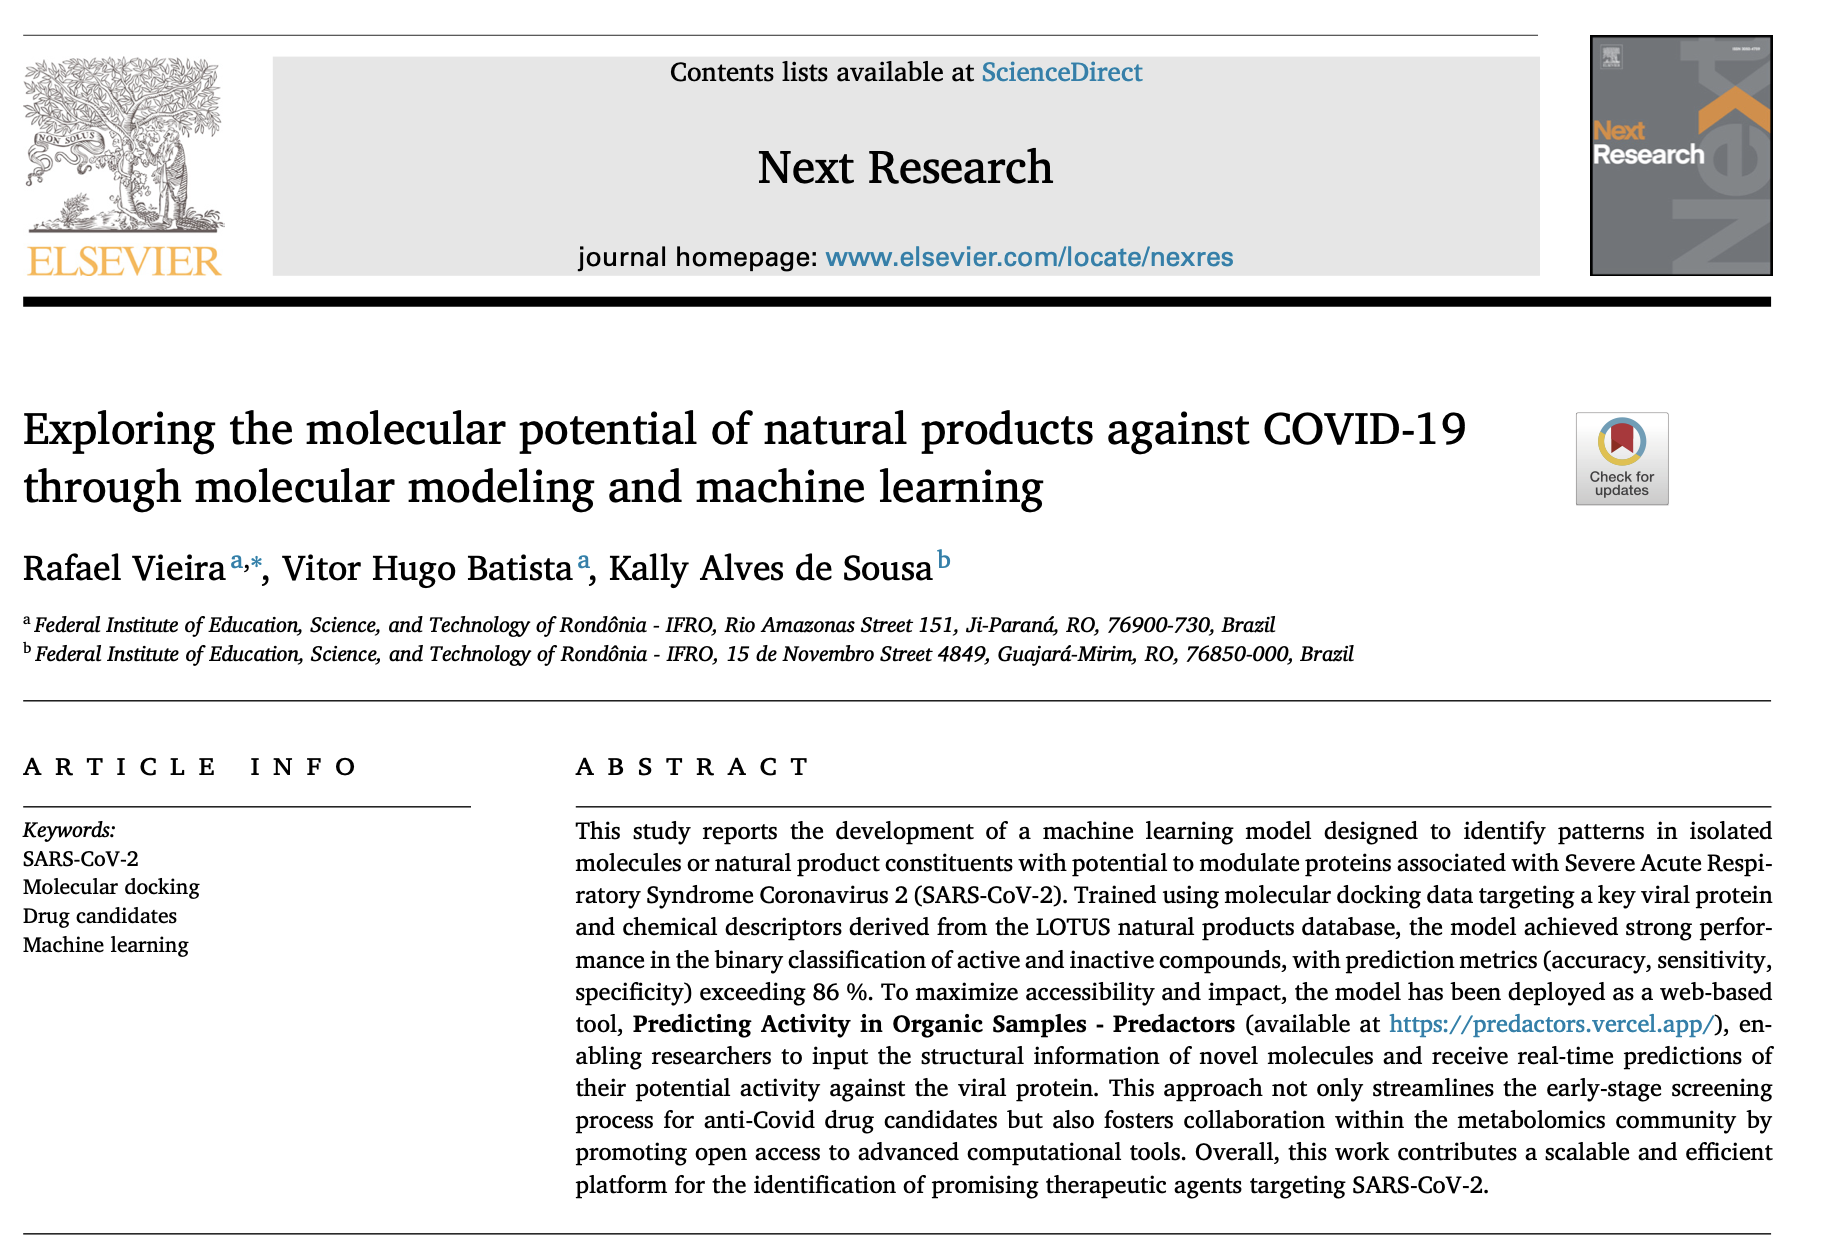
Exploring the molecular potential of natural products against COVID-19 through molecular modeling and machine learning
Rafael Vieira, Vitor Hugo Batista & Kally Alves de Sousa
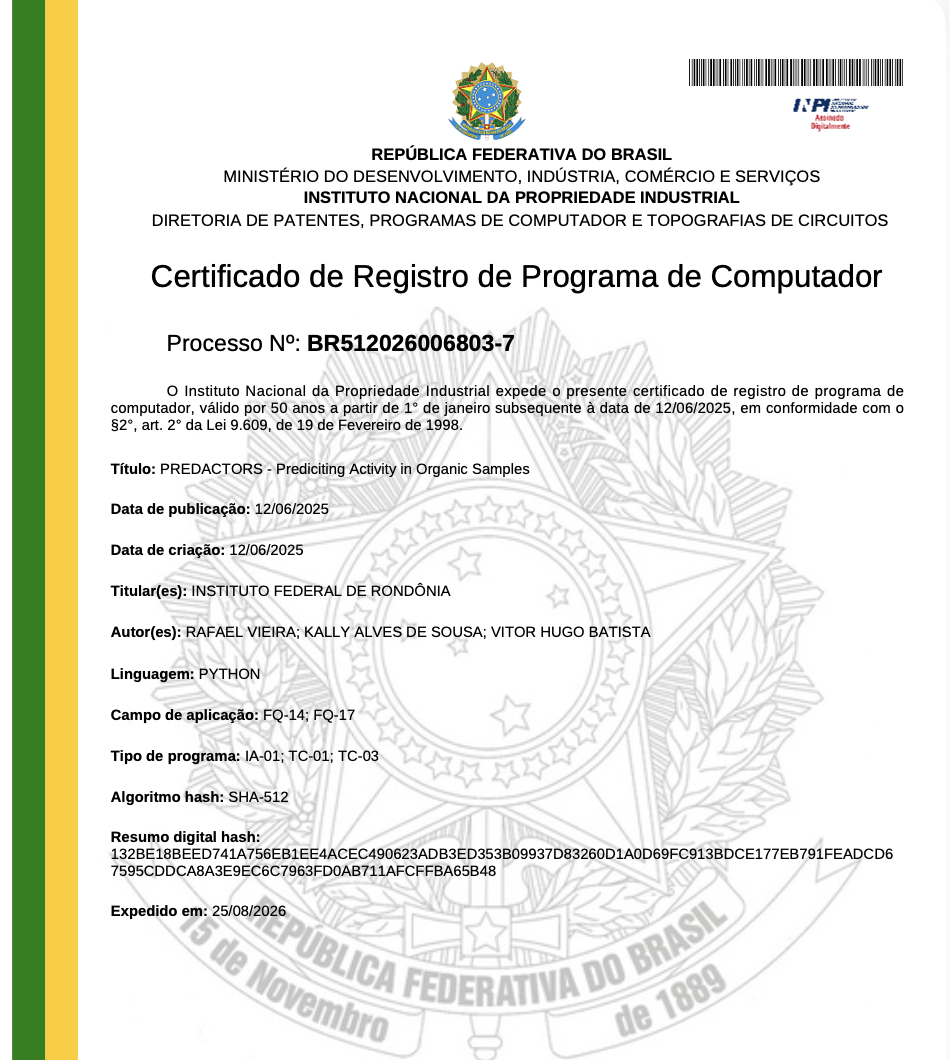
PREDACTORS — Predicting Activity in Organic Samples
Processo BR512026006803-7 · titular: IFRO · autores: Vieira, Sousa & Batista
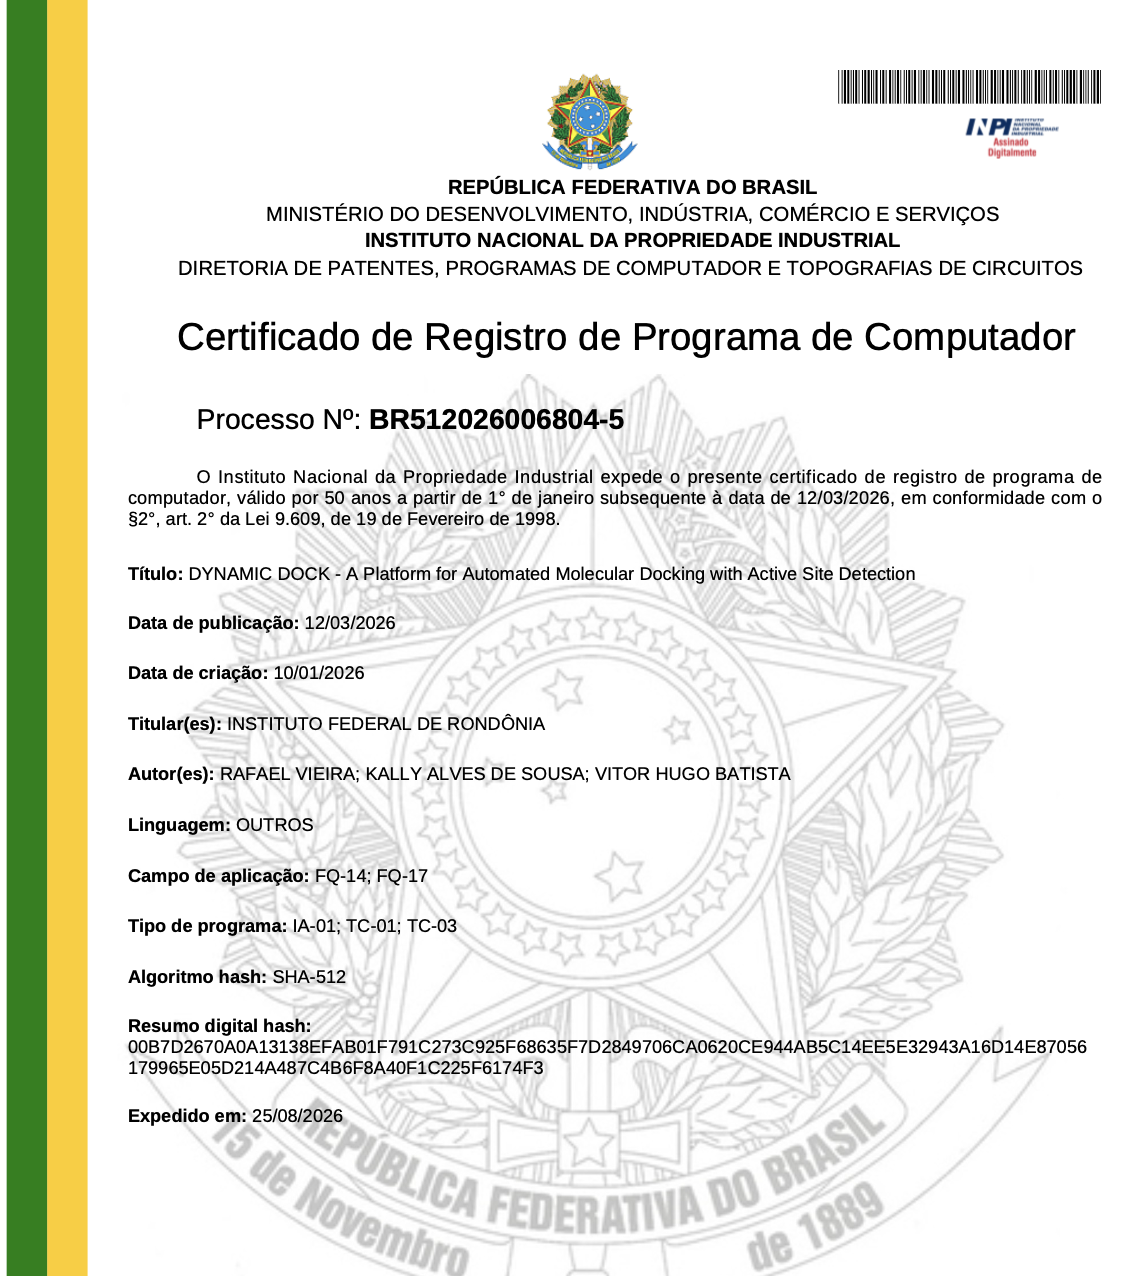
DYNAMIC DOCK — A Platform for Automated Molecular Docking with Active Site Detection
Processo BR512026006804-5 · titular: IFRO · autores: Vieira, Sousa & Batista
🎤 Vitor, conta pra gente: como foi sair da sala de aula e chegar a um capítulo de livro, um artigo internacional e dois softwares registrados no INPI?
Quando a computação ganhou o Nobel de Química
- David Baker: design computacional de proteínas que não existem na natureza.
- Demis Hassabis & John Jumper: AlphaFold, que prevê a estrutura 3D a partir da sequência de aminoácidos.
- Para o docking, isso significa que quase todo alvo agora tem uma estrutura para trabalhar, mesmo sem cristal.
estruturas de proteínas previstas e disponíveis gratuitamente no AlphaFold DB
Antes, o PDB reunia cerca de 200 mil estruturas experimentais, acumuladas ao longo de 50 anos.
Da proteína rígida ao co-folding
Proteína (quase) fixa + ligante flexível
Precisa de uma estrutura 3D do alvo. É rápido, interpretável e baseado em física.
Vina · GNINA · Dynamic Dock
Sequência + SMILES → complexo inteiro
O modelo prevê a proteína e o ligante juntos, inclusive a mudança de forma do sítio.
AlphaFold 3 · RoseTTAFold AA · Boltz · Chai
Tendência de 2025–2026: fluxos híbridos. A IA gera hipóteses e a física (docking, dinâmica, energia livre) confere.
⚠️ Cuidado com o entusiasmo
Poses impossíveis
O PoseBusters (2024) mostrou choques entre átomos e geometrias irreais em métodos de IA que pareciam ótimos pelo RMSD.
Generalização
Modelos de IA acertam mais em alvos parecidos com os do treino e caem em sítios realmente novos.
Score ≠ fármaco
Afinidade é só o começo: toxicidade, absorção, metabolismo e síntese decidem o resto.
Regra de ouro: todo resultado computacional é uma hipótese, não uma conclusão.
A escala mudou de milhares para bilhões
Bibliotecas "sob demanda" (como a Enamine REAL) oferecem dezenas de bilhões de moléculas que podem ser sintetizadas quando pedidas.
Para tornar isso viável, o aprendizado de máquina pré-seleciona os candidatos e só uma fração passa pelo docking completo.
Quantas moléculas cada estratégia avalia (escala log)
O docking é a porta de entrada, não o fim
Dinâmica molecular
O complexo se mantém estável por nanossegundos em água?
MM/GBSA & FEP
Energias livres mais rigorosas e mais caras, para os melhores candidatos.
ADMET in silico
Absorção, distribuição, metabolismo, excreção e toxicidade.
QSAR & ML
Modelos que aprendem a relação estrutura → atividade.
Química computacional contra as arboviroses
Dengue, zika e chikungunya são problemas de saúde pública em Rondônia. Três plataformas desenvolvidas no IFRO atacam o problema:
🦟 ArboMol
Recebe um SMILES e indica se a molécula se parece com compostos em desenvolvimento contra arbovírus e com qual vírus (dengue, zika ou chikungunya).
🎯 Dynamic Dock
Docking proteína–ligante automatizado com detecção do sítio ativo, baseado no AutoDock Vina (In Silico Research in Biomedicine, 2026).
🔮 PREDACTORS
Prediz a atividade biológica a partir do SMILES, com aprendizado de máquina treinado em dados de docking.
SMILES: a molécula em uma linha de texto
- Letras = átomos (C, N, O, Cl…). Hidrogênios ficam implícitos.
- = ligação dupla · # ligação tripla · ( ) ramificação
- Números abrem e fecham anéis; letras minúsculas indicam átomos aromáticos.
CCO
c1ccccc1
CC(=O)Oc1ccccc1C(=O)O
Cn1c(=O)c2c(ncn2C)n(C)c1=O
🧬 Sua Missão Molecular
Cada um vai receber, por sorteio, uma molécula diferente e investigá-la como um químico computacional:
Sorteio
Sua molécula exclusiva
SMILES
Traduza a estrutura
Propriedades
Massa molar e Lipinski
ArboMol
Classificação
Dynamic Dock
Docking nos 3 alvos
Conclusão
Interprete como cientista
Obrigado! Sua opinião importa.
Responda ao questionário de percepção. Leva 2 minutos, é só clicar, e ajuda a melhorar os próximos minicursos.
Prof. Dr. Rafael Vieira · rafael.vieira@ifro.edu.br · rafaelvieira.org